Rak brodawkowaty nerki jest odrębnym nowotworem złośliwym nerki, zwykle klasyfikowanym jako typ 1 lub typ 2, na podstawie histologii, cytologii i przebiegu klinicznego. Rozpoznanie zwykle łączy kontrastową tomografię komputerową lub rezonans magnetyczny, biopsję przezskórną oraz immunohistochemię, przy czym CK7 i AMACR często wspierają rozpoznanie. Guzy typu 1 są zwykle niskiego stopnia i indolentne, natomiast zmiany typu 2 częściej wykazują eozynofilowe komórki wysokiego stopnia, martwicę i gorsze przeżycie, co rodzi ważne pytania dotyczące stopniowania.
Czym jest brodawkowaty rak nerkowokomórkowy
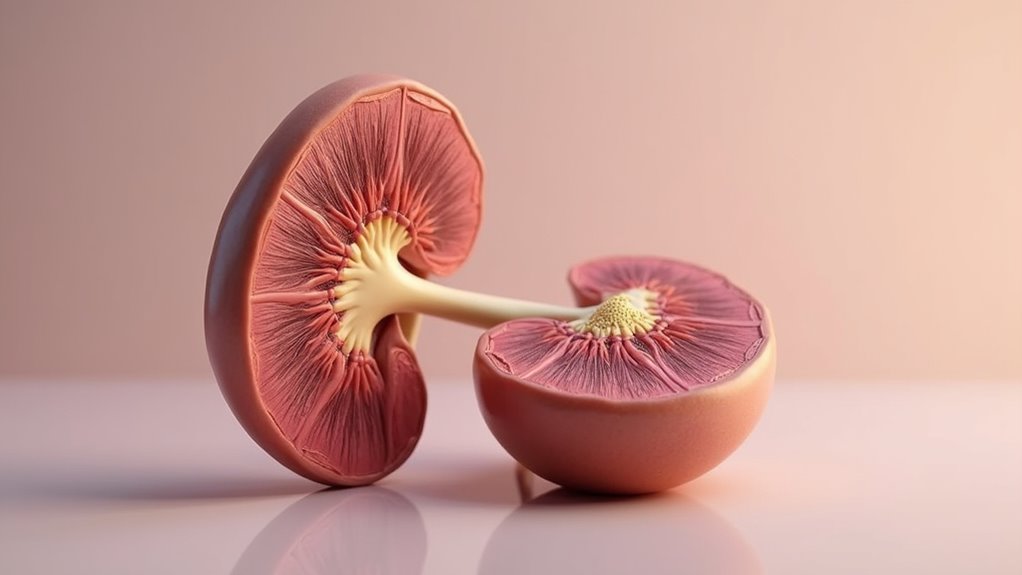
Rak brodawkowaty nerki jest złośliwym nowotworem wywodzącym się z komórek nabłonkowych cewek nerkowych nerki i stanowi około 10–15% wszystkich nowotworów nerkowych, co czyni go drugim najczęstszym typem raka nerki po jasnokomórkowym RCC. Jest to nowotwór cewek filtrujących produkty przemiany materii z krwi i klasyfikuje się go według morfologii oraz stopnia złośliwości jądrowej na dwa główne podtypy. Guzy te składają się zwykle z długich, cienkich, przypominających palce brodawkowatych uwypukleń widocznych mikroskopowo, przy zróżnicowanym obrazie radiologicznym w większości przypadków. Rak brodawkowaty nerki może przebiegać z podobnymi objawami i wymagać podobnych rozważań terapeutycznych jak jasnokomórkowy rak nerki, choć ogólnie cechuje się mniejszym rozmiarem, niższym stopniem zaawansowania i mniej agresywnym przebiegiem, mimo zmiennego obrazu klinicznego w obrębie poszczególnych podtypów. Typ 1 raka brodawkowatego nerki występuje częściej i zwykle rośnie wolniej niż Typ 2, który jest rzadszy i bardziej agresywny.
Cechy typu 1 pRCC
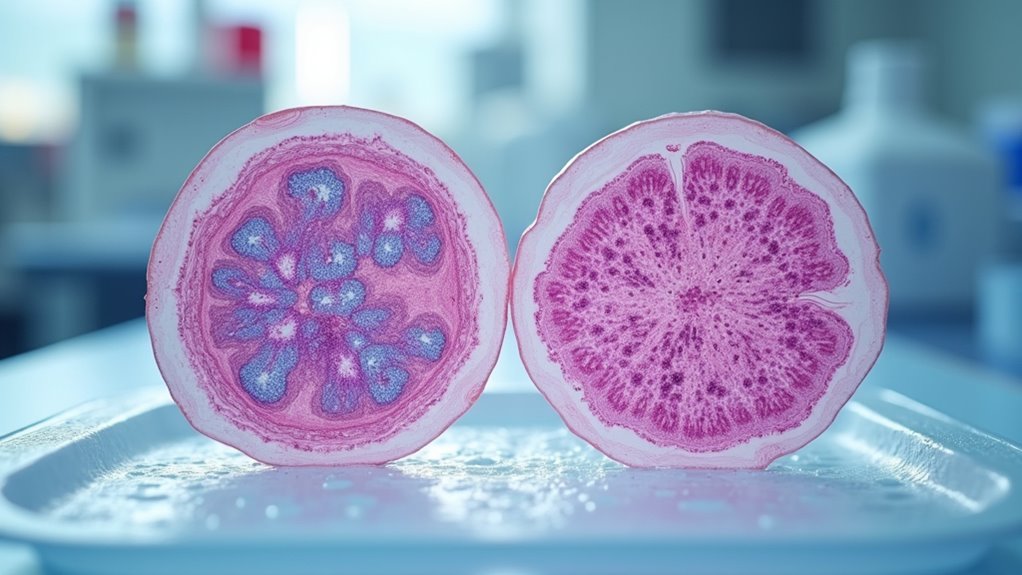
Wśród guzów brodawkowatego raka nerkowokomórkowego, zmiany typu 1 wyróżniają się zwartą architekturą brodawkowatą, z małymi komórkami sześciennymi do nisko walcowatych wyściełającymi brodawki w pojedynczej warstwie, bazofilną cytoplazmą oraz niskim stopniem jądrowym Fuhrmana, zwykle stopnia 1–2. Makrofagi piankowate i wewnątrzkomórkowa hemosyderyna często zajmują rdzenie włóknisto-naczyniowe, natomiast ekspresja CK7 i AMACR pozostaje silna, z ogniskową dodatniością CA-IX. Genetycznie, mutacja MET lub zysk chromosomu 7 stanowią główny czynnik napędzający, wspierając aktywację szlaku c-MET. Klinicznie guzy te stanowią około 25% brodawkowatych raków nerki, rosną powoli i zwykle w badaniach obrazowych mają małe, jednorodne i niskiego stopnia zaawansowania cechy. Uznanie WHO w 2014 roku ustanowiło brodawkowatego raka nerkowokomórkowego jako odrębny podtyp nowotworu nerki.
- Ograniczony wzrost sugeruje indolentny przebieg.
- Jednorodne wzmocnienie często odzwierciedla wczesne wykrycie.
- Niski stopień zaawansowania wspiera korzystne wyniki przeżycia.
- Nephrektomia lub częściowa nephrektomia zwykle zapewnia kontrolę.
Cechy pRCC typu 2
Rak brodawkowaty nerki typu 2 charakteryzuje się większymi komórkami nowotworowymi z obfitą eozynofilną, często ziarnistą cytoplazmą, wyróżniającymi się przejrzysto-kwasochłonnym wyglądem, który kontrastuje z zasadochłonnymi, mniejszymi komórkami zmian typu 1. Jądra są często położone apikalnie lub wykazują pseudostratyfikację, z wyraźnymi jąderkami i cechami wyższego stopnia złośliwości, w tym 48% przypadków wysokiego stopnia w jednej kohorcie.
| Cecha | Obraz typu 2 | Znaczenie kliniczne |
|---|---|---|
| Cytoplazma | Obfita eozynofilna, ziarnista | Charakterystyczny marker podtypu |
| Jądra | Wyraźne jąderka, wyższy stopień złośliwości | Większy potencjał agresji |
| Zachowanie | Szybki wzrost, przerzuty, oporność na leczenie | Złe rokowanie |
Architektura brodawkowata dominuje w 59 z 63 przypadków, choć występują także formy mieszane lite-brodawkowate, cewkowo-brodawkowate oraz rzadkie postacie mięsakowate. Nowotwory z mutacją NF2 mogą wykazywać podścielisko desmoplastyczne, włóknienie, zwapnienia oraz częste przerzuty w chwili rozpoznania.
Jak lekarze diagnozują pRCC
Diagnostyka raka brodawkowatego nerki zazwyczaj rozpoczyna się od oceny klinicznej, obejmującej analizę objawów, badanie przedmiotowe oraz udokumentowanie wywiadu osobistego i rodzinnego, ponieważ zespoły dziedziczne takie jak HLRCC mogą wpływać na ryzyko. Badania obrazowe często wykrywają zmiany przypadkowo, podczas gdy ocena ukierunkowana na objawy pomaga dobrać testy i wykonać wstępną ocenę rokowniczą. W większości przypadków badania obrazowe są wystarczające, ale podejrzane wyniki wymagają badań laboratoryjnych, pobrania materiału do badania histopatologicznego lub obu tych działań. Zmiany wykryte w badaniach obrazowych nerek są często znajdowane przypadkowo, a kontrastowa tomografia komputerowa lub rezonans magnetyczny pomagają odróżnić zmiany lite od torbielowatych i ukierunkować dalsze postępowanie.
- Analiza objawów i badanie, w celu określenia obecności krwiomoczu, bólu lub zmian ogólnoustrojowych.
- Analiza wywiadu rodzinnego, w celu identyfikacji dziedzicznej predyspozycji do nowotworów.
- USG, TK lub MRI, w celu scharakteryzowania litych versus torbielowatych mas nerkowych.
- Biopsja i badanie histopatologiczne, w celu potwierdzenia złośliwości, przy czym pRCC wykazuje komórki barwiące się na różowo oraz markery wspomagające rozpoznanie (AMACR, CD57, cyclinD1).
Jak tomografia komputerowa pomaga odróżnić typy pRCC
Na tomografii komputerowej z wzmocnieniem kontrastowym brodawkowaty rak nerki można często dalej podzielić na typ 1 i typ 2, oceniając wielkość guza, morfologię jego granic, wewnętrzną heterogenność, zwapnienia oraz pozorne wzmocnienie kontrastowe. Zmiany typu 2 są zwykle większe, ze statystycznie istotną różnicą wielkości w porównaniu ze zmianami typu 1 (*p*=0,05), a próg około 23 mm może pomóc w identyfikacji mniejszych nowotworów. Guzy typu 2 częściej mają też naciekające, słabo odgraniczone brzegi, podczas gdy zmiany typu 1 zwykle pozostają lepiej odgraniczone. Heterogenne osłabienie sygnału/gęstości, zwłaszcza w zmianach wątpliwych lub niewzmacniających się, przemawia za typem 2, a zwapnienia występują częściej w tej podgrupie (*p*=0,04). Jednak wzmocnienie w TK może być minimalne, czasem poniżej 20 HU, więc charakteryzacja w TK jest najsilniejsza, gdy interpretuje się łącznie wiele cech. Radiopaedia.org zawiera w nawigacji witryny informacje redakcyjne, wsparcia i polityki, w tym Warunki korzystania oraz Politykę prywatności.
Rokowanie i leczenie raka brodawkowatego nerki (pRCC)
W prognostycznej ocenie raka brodawkowatego nerki, podtyp i stopień zaawansowania pozostają kluczowymi determinantami wyniku, przy czym guzy typu 1 konsekwentnie wykazują korzystniejsze przeżycie niż zmiany typu 2. Kohorty typu 1 wykazują 89% całkowitego przeżycia, 92% przeżycia bez choroby oraz 93% 3-letniego przeżycia bez progresji, podczas gdy dla typu 2 wartości te wynoszą odpowiednio 55%, 44% i 74,9%. Stopień zaawansowania również różnicuje ryzyko: choroba zlokalizowana osiąga 93% 5-letniego przeżycia, choroba regionalna 76%, a przerzuty odległe 19%. Do najważniejszych niekorzystnych czynników należą: stopień TNM, grading, mikroinwazja naczyniowa, zmiana sarkomatoidalna, martwica oraz późna kategoria pT. Leczenie zwykle obejmuje:
- Radykalną nefrektomię w 78,4% przypadków.
- Częściową nefrektomię u wybranych guzów pT1.
- Adiuwantową immunoterapię w przypadku choroby zlokalizowanej o wyższym ryzyku.
- Terapię celowaną lub immunoterapię w chorobie zaawansowanej, z obserwacją trwającą ponad 48 miesięcy. W retrospektywnym badaniu obejmującym 130 pacjentów histologiczne typowanie typu 1 i typu 2 było niezależnym czynnikiem prognostycznym.
Często zadawane pytania
Czy rak brodawkowaty nerki jest dziedziczny?
Rak brodawkowaty nerki bywa dziedziczny; część przypadków rodzinnych wynika z mutacji MET lub FH. Najczęściej jednak pozostaje sporadyczny. Osoby z obciążeniem rodzinnym powinny rozważyć ocenę genetyczną i poradnictwo specjalistyczne.
Jakie mutacje genetyczne występują w pRCC?
W pRCC występują mutacje MET, VHL, BRAF, KRAS, FH, TP53, CDKN2A oraz genów naprawy DNA i szlaku mTOR. Zmiany te mogą aktywować proliferację, zaburzać metabolizm i sprzyjać agresywniejszemu przebiegowi nowotworu.
Czy pRCC może występować w obu nerkach jednocześnie?
Tak, pRCC może występować jednocześnie w obu nerkach; dzieje się tak około 10% przypadków. Postać rodzinna częściej ma przebieg obustronny i wieloogniskowy, a rokowanie zależy od typu guza, stopnia zaawansowania.
Jak często pRCC daje przerzuty do węzłów chłonnych?
PRCC dość często daje przerzuty do węzłów chłonnych; dotyczą one około 69% chorych. Zajęcie węzłów jest najczęstszą drogą rozsiewu i zwykle świadczy o bardziej zaawansowanym stadium nowotworu.
Czy biopsja jest zawsze potrzebna przed leczeniem?
Nie, biopsja nie jest zawsze potrzebna przed leczeniem. Wiele zmian nerkowych kwalifikuje się do terapii na podstawie obrazowania; biopsję rozważa się głównie przy niepewności diagnostycznej, obserwacji lub planowanej terapii systemowej.
References
- https://pmc.ncbi.nlm.nih.gov/articles/PMC9204229/
- https://www.cancer.gov/pediatric-adult-rare-tumor/rare-tumors/rare-kidney-tumors/papillary-renal-cell-carcinoma
- https://acsjournals.onlinelibrary.wiley.com/doi/full/10.1002/cncy.22146
- https://www.mykidneycancerteam.com/resources/papillary-renal-cell-carcinoma-facts-about-signs-treatment-and-more
- https://www.cancerresearchuk.org/about-cancer/kidney-cancer/stages-types-grades/types-grades
- https://radiopaedia.org/articles/papillary-renal-cell-carcinoma?lang=us
- https://pmc.ncbi.nlm.nih.gov/articles/PMC9394504/
- https://ajronline.org/doi/10.2214/AJR.12.9451
- https://en.wikipedia.org/wiki/Papillary_renal_cell_carcinoma
- https://pmc.ncbi.nlm.nih.gov/articles/PMC8745490/